PMS Việt Nam – Particle Measuring Systems | Sao Nam


SamplerSight Pharma: Kiểm Soát Phương Pháp Phân Tích, Phân Quyền Người Dùng và Audit Trail Cho Phép Thử USP <788>
-
Hãng sản xuất: Model: Document: -
Liên hệ

SamplerSight Pharma: Kiểm Soát Phương Pháp Phân Tích, Phân Quyền Người Dùng và Audit Trail Cho Phép Thử USP <788>

Phần mềm không thể thay thế QA trong việc phê duyệt phương pháp phân tích
SamplerSight™ là phần mềm chuyên dụng điều khiển hệ thống bơm tiêm tự động và thu nhận dữ liệu từ cảm biến đếm tiểu phân quang học LiQuilaz® theo từng mẻ (batch-based). Particle Measuring Systems (PMS) phát triển phiên bản chuyên biệt SamplerSight Pharma nhằm đáp ứng toàn diện các tiêu chuẩn Dược điển như USP <788>, EP 2.9.19, JP 11, đồng thời hỗ trợ tuân thủ 21 CFR Part 11 cùng bộ tài liệu thẩm định IQ/OQ/PQ hoàn chỉnh. Tuy nhiên, việc trang bị tính năng Part 11 không đồng nghĩa với việc mọi cấu hình và thao tác vận hành trên hệ thống sẽ tự động đạt chuẩn thanh tra.
Bộ phận Đảm bảo chất lượng (QA/QC) của nhà máy phải chủ động xác định chuyên luận Dược điển hiện hành có hiệu lực, phương pháp thử nghiệm đã phê duyệt, quy trình chuẩn bị mẫu (sample preparation), thể tích hút, số lần tiêm lặp lại (replicates), thể tích loại bỏ (discard/tare), mẫu trắng (blank), chu kỳ rửa trôi (rinse/flush), tiêu chí chấp nhận và quy trình điều tra khi chuỗi đo không hợp lệ (invalid-run). Phần mềm cần được cấu hình chặt chẽ để thực thi và ghi nhận chính xác các quyết định kỹ thuật đã phê duyệt, triệt tiêu nguy cơ kiểm nghiệm viên tự ý chỉnh sửa thông số recipe trong quá trình chạy mẫu.
12 Điểm Kiểm Soát Cốt Lõi Cần Xác Lập Trong URS và Cấu Hình Hệ Thống
| Nhóm Kiểm Soát | Hạng Mục Kỹ Thuật | Câu Hỏi Đánh Giá / Rà Soát (Audit Checklist) |
|---|---|---|
| Method (Phương pháp) | Kiểm soát phiên bản (Version), trạng thái phê duyệt, ngày có hiệu lực (Effective date). | Hệ thống có cơ chế khóa, ngăn chặn việc sử dụng method bản nháp (Draft) hoặc đã hết hiệu lực (Obsolete)? |
| Recipe (Cài đặt) | Thể tích hút, số lần đo lặp lại, thể tích loại bỏ (discard volume), kênh kích thước, ngưỡng tín hiệu. | Vai trò nào được phân quyền tạo mới hoặc hiệu chỉnh các thông số vận hành then chốt? |
| Định danh mẫu (Sample ID) | Tên sản phẩm, số lô sản xuất, đơn vị lấy mẫu (Unit/Vial ID), kỹ thuật chuẩn bị mẫu. | Mã mẫu có đảm bảo tính đơn nhất (Unique) và truy vết nguồn gốc (Traceable) xuyên suốt không? |
| Thiết bị (Instrument) | Bộ lấy mẫu (Sampler), cảm biến, số sê-ri thiết bị và trạng thái hiệu chuẩn (Calibration status). | Hệ thống có tự động khóa hoặc cảnh báo khi phần cứng quá hạn hiệu chuẩn/bảo trì? |
| Người dùng (Users) | Tài khoản người dùng định danh duy nhất (Unique account), phân quyền theo vai trò chức năng. | Có triệt tiêu hoàn toàn việc dùng chung tài khoản (Shared/Generic accounts) không? |
| Phân quyền (Privileges) | Phân tách trách nhiệm: Người vận hành (Operator), Người rà soát (Reviewer), Quản trị viên (Admin). | Tài khoản Admin có bảo đảm tính độc lập với nhân sự phân tích trực tiếp tại phòng lab? |
| Audit Trail | Ghi nhận các sự kiện: Tạo mới (Create), Sửa đổi (Modify), Xóa (Delete) và lý do can thiệp. | Quy trình rà soát nhật ký có phân loại theo mức độ rủi ro và các sự kiện nghiêm trọng? |
| Dữ liệu gốc (Raw Data) | Dữ liệu từng chuỗi chạy (Runs), lần tiêm lặp lại (Sub-runs), dữ liệu cảnh báo và lần chạy không hợp lệ. | Hồ sơ điện tử có bảo lưu toàn vẹn dữ liệu bị loại trừ mà không bị ghi đè? |
| Rà soát dữ liệu | Theo dõi ngoại lệ (Exception logs), ý kiến đánh giá, ký số phê duyệt (E-signatures). | Quy trình rà soát có diễn ra trước khi xuất báo cáo và phê duyệt xuất xưởng lô? |
| Báo cáo (Reporting) | Biểu mẫu được chuẩn hóa, đơn vị đo lường, quy tắc làm tròn số và kiểm soát phiên bản mẫu in. | Kết quả trên báo cáo có tương thích hoàn toàn với tham số của method được duyệt? |
| Sao lưu & Phục hồi | Sao lưu tự động cơ sở dữ liệu (Database), tệp cấu hình và thử nghiệm phục hồi thảm họa. | Nhà máy đã tiến hành thử nghiệm khôi phục dữ liệu (Data Restoration Challenge) định kỳ? |
| Quản lý thay đổi (Change Control) | Cập nhật phần mềm, nâng cấp hệ điều hành máy tính, thay thế cảm biến hoặc sửa method. | Mọi thay đổi kỹ thuật có đi kèm đánh giá tác động (Impact Assessment) và tái thẩm định? |
Kiểm Soát Phương Pháp Phân Tích (Method) và Công Thức Cài Đặt (Recipe)
Mỗi method phân tích trên phần mềm cần được quản lý định danh qua: mã phương pháp, phiên bản hiệu lực, trạng thái phê duyệt, ngày bắt đầu áp dụng và chủ sở hữu kỹ thuật (Owner). Cấu hình recipe cần khóa cứng các tham số trọng yếu (Critical Parameters) bao gồm: thể tích mẫu hút, số lần tiêm lặp lại, thể tích loại bỏ trước khi đo (tare/discard), các kênh kích thước hạt (channel thresholds, e.g., ≥10 µm, ≥25 µm) và thuật toán tính toán thống kê. Nếu kiểm nghiệm viên có thể tùy tiện thay đổi các tham số này mà không cần thông qua quy trình phê duyệt của QA, hệ thống Audit Trail khi đó chỉ mang tính chất ghi nhận sai lệch bị động chứ không thể ngăn ngừa lỗi phát sinh từ nguồn.
Quản Lý Phân Quyền Người Dùng và Vòng Đời Tài Khoản (Access Lifecycle)
Mỗi người dùng trong hệ thống bắt buộc phải sở hữu tài khoản định danh riêng biệt (Unique Account); ma trận phân quyền phải phản ánh đúng bản mô tả công việc (Job Description) và nguyên tắc phân tách nhiệm vụ (Segregation of Duties). Cụ thể: Nhân viên vận hành (Operator) chỉ có quyền khởi chạy chuỗi phân tích mẫu; Người rà soát (Reviewer) có thẩm quyền đánh giá dữ liệu và ký điện tử; Quản trị viên (Administrator) phụ trách thiết lập hệ thống nhưng không trực tiếp tham gia kiểm nghiệm hay hiệu chỉnh kết quả. Các quyền hạn nhạy cảm như sửa đổi method, hủy bỏ bản ghi, thay đổi đồng hồ hệ thống (System Time) hoặc thay đổi biểu mẫu báo cáo phải được bảo vệ nghiêm ngặt. Vòng đời tài khoản phải được kiểm soát qua đầy đủ các khâu: Đề xuất cấp mới, Phê duyệt, Hiệu chỉnh phân quyền, Khóa tài khoản khi thôi việc và Rà soát quyền định kỳ.
Quy Trình Rà Soát Audit Trail Có Trọng Tâm và Đánh Giá Theo Rủi Ro
Theo hướng dẫn của US FDA về Quản trị dữ liệu (Data Integrity Guidance), nhật ký điện tử Audit Trail là công cụ bắt buộc khi người dùng tạo mới, sửa đổi hoặc xóa các hồ sơ dữ liệu thuộc phạm vi kiểm soát GxP. Hoạt động rà soát Audit Trail không được thực hiện một cách hình thức theo kiểu "tích kiểm cho có", mà phải tập trung trực tiếp vào các biến cố trọng yếu: sự thay đổi method, chỉnh sửa thông tin định danh mẫu, các lần chạy bị hủy bỏ (aborted runs), loại trừ dữ liệu đo (excluded results), thay đổi quyền truy cập, can thiệp thời gian hệ thống và hiệu chỉnh cấu hình phần cứng. Tần suất và trách nhiệm rà soát phải được cụ thể hóa bằng văn bản SOP dựa trên đánh giá rủi ro chất lượng (Quality Risk Management).
Xử Lý Dữ Liệu Lỗi, Chuỗi Đo Bị Gián Đoạn và Kết Quả Bị Loại Trừ
Quy định CGMP nghiêm cấm hành vi xóa bỏ hoặc ghi đè một lần đo gặp lỗi kỹ thuật để chạy lại nhằm tạo ra kết quả đạt yêu cầu. Toàn bộ quy trình phải lưu trữ nguyên vẹn dữ liệu gốc ban đầu, mã cảnh báo hệ thống (system error/alarm), nguyên nhân khiến chuỗi đo không hợp lệ, thông tin người đưa ra quyết định xử lý và liên kết chặt chẽ với báo cáo điều tra sai lệch (OOS/OOT hoặc Lab Deviation). Việc kiểm nghiệm lặp lại (Repeat Testing) chỉ được phép tiến hành khi có phê duyệt theo đúng quy trình thao tác chuẩn (SOP). Báo cáo phân tích cuối cùng chỉ phản ánh kết quả đo hợp lệ, nhưng hồ sơ điện tử lưu trữ trên hệ thống bắt buộc phải cho phép tái cấu trúc toàn bộ lịch sử phân tích mẫu.
Bản In Kết Quả Không Thể Thay Thế Toàn Bộ Hồ Sơ Điện Tử (Electronic Records)
FDA đã nêu rõ trong các tài liệu thanh tra: bản in trên giấy hoặc tệp tĩnh định dạng PDF thường không phản ánh toàn diện chuỗi chạy mẫu, cấu hình thiết bị chi tiết, phương pháp xử lý dữ liệu thô (raw processing data) hay các biến cố trong Audit Trail chứng minh tính hợp lệ của phép thử. Do đó, mặc dù báo cáo PDF là tài liệu đầu ra được kiểm soát để phục vụ xuất xưởng lô, cơ sở dữ liệu gốc (SQL database) cùng toàn bộ siêu dữ liệu liên quan (associated metadata) mới chính là hồ sơ gốc có tính pháp lý cao nhất. Các chiến lược sao lưu định kỳ, khôi phục sau sự cố, thời gian lưu trữ dữ liệu (retention period) và chuyển đổi dữ liệu (data migration) phải bao phủ toàn bộ cơ sở dữ liệu gốc này.
Hệ Thống Đếm Tiểu Phân Dung Dịch APSS-2000 và Phần Mềm SamplerSight Pharma
Phần mềm SamplerSight vận hành chuyên biệt cho việc quản lý kiểm nghiệm theo mẻ, điều khiển bơm tiêm tự động SLS-1000 và cảm biến kích thước tiểu phân LiQuilaz, hỗ trợ biểu diễn dữ liệu trực quan bằng biểu đồ phân bố kích thước, bảng số liệu và báo cáo tùy biến theo tiêu chuẩn USP/EP/JP. Khi tích hợp trên hệ thống APSS-2000, quy trình kiểm nghiệm phải được đánh giá đủ điều kiện tổng thể (Qualification) bao gồm bộ lấy mẫu, cảm biến quang học, máy tính điều khiển, cơ sở dữ liệu phần mềm và phương pháp phân tích cụ thể.
Công ty TNHH Thiết bị Hóa chất Sao Nam (SAO NAM) là Trung tâm Dịch vụ Kỹ thuật & Bán hàng được ủy quyền chính thức (Authorized Sales & Service Center) của Particle Measuring Systems tại Việt Nam, phụ trách chuyên sâu khối ngành Dược phẩm và Khoa học Đời sống (Life Sciences). Chúng tôi cung cấp giải pháp toàn diện: Tư vấn ứng dụng chuyên sâu, cấu hình hệ thống chuẩn hóa, cung cấp thiết bị chính hãng, triển khai thẩm định IQ/OQ/PQ, đào tạo vận hành phòng Lab, dịch vụ hiệu chuẩn cảm biến đạt chuẩn ISO 11171 / ISO 21501-2, bảo trì phòng ngừa và hỗ trợ xử lý sự cố kỹ thuật chuyên nghiệp.
Câu Hỏi Thường Gặp (FAQ)
1. Sử dụng phần mềm SamplerSight Pharma có mặc nhiên giúp phòng lab tuân thủ 21 CFR Part 11?
2. Có bắt buộc phải rà soát Audit Trail trên từng lô sản phẩm trước khi xuất xưởng?
3. Khi gặp mẫu lỗi hoặc lỗi bọt khí, kiểm nghiệm viên có được xóa dữ liệu để đo lại ngay không?
4. Bản in hoặc tệp PDF kết quả có thể thay thế việc lưu trữ cơ sở dữ liệu phần mềm không?
Tối Ưu Hóa Quy Trình Kiểm Nghiệm Tiểu Phân Tiêm Truyền Cùng SamplerSight™ Pharma
Tài Liệu Chuyên Môn & Tiêu Chuẩn Tham Chiếu
Software Executes the Approved Analytical Method
SamplerSight™ controls automated syringe samplers and captures raw particle counts from LiQuilaz® optical light-obscuration sensors for batch-based liquid particle testing. PMS offers the specialized Pharma version for compendial testing (USP <788>, EP 2.9.19, JP 11) with built-in 21 CFR Part 11 capabilities and comprehensive IQ/OQ/PQ validation packages. However, technical software compliance does not substitute for formal quality oversight or site approval of the underlying compendial procedure.
Quality Assurance (QA) and Quality Control (QC) teams must define sample preparation protocols, tare/sample volumes, replicate counts, discard volumes, blank verification criteria, flush sequences, acceptance criteria, and invalid-run handling procedures prior to software configuration.
Protect Method and Test Recipe Configurations
Every analytical method must maintain strict configuration control: designated method owner, version control, approval status, and effective date. Critical recipe parameters must be restricted to authorized roles and locked against unapproved alterations during routine batch analysis. Draft or retired/obsolete methods must be systematically quarantined from production workflows.
Documented configuration rationale must demonstrate full alignment among the User Requirements Specification (URS), Quality Risk Management (QRM) assessments, and validation results.
Unique User Accounts and Segregation of Duties
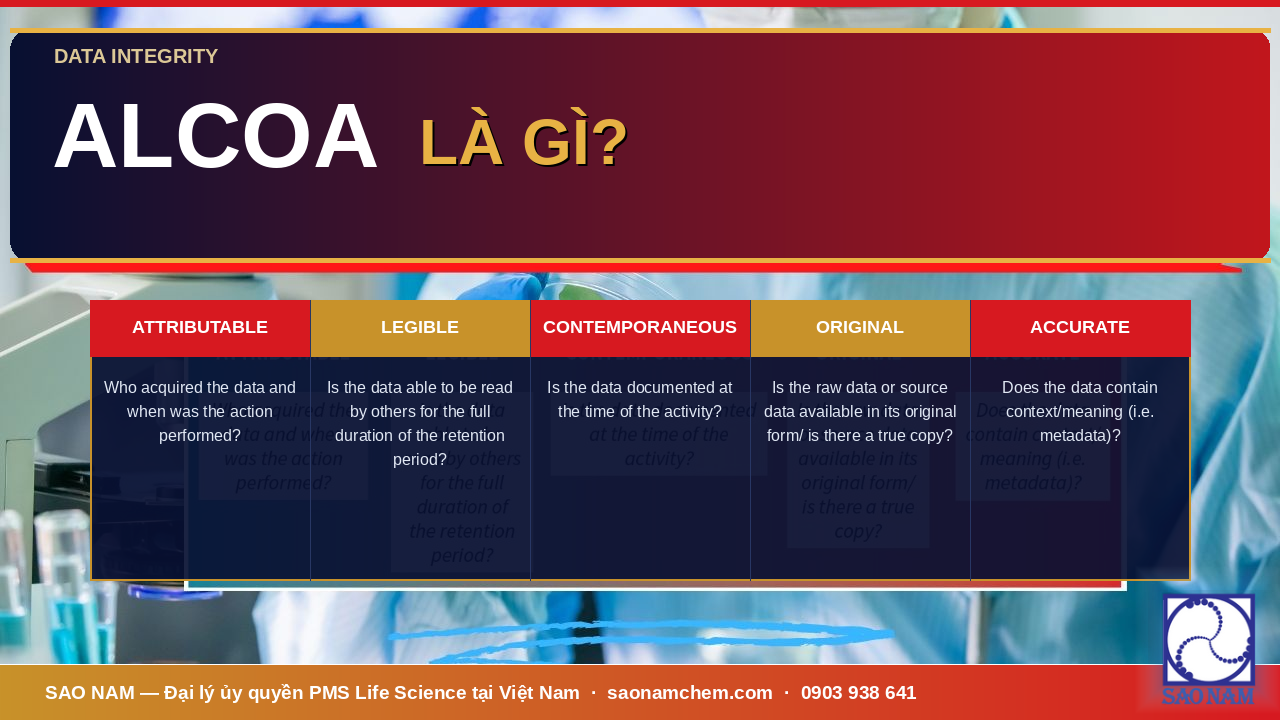
Operators, reviewers, and system administrators must operate under individual, unique accounts with role-based permissions aligned with their specific responsibilities. Generic or shared accounts violate ALCOA+ data integrity principles and prevent data attribution. Comprehensive user lifecycle management should govern account requests, provisioning, privileges updates, deactivation upon departure, and periodic access reviews.
High-risk privileges—including recipe modification, test run invalidation, system clock changes, report template adjustments, and audit trail toggles—must be restricted exclusively to independent administrator profiles.
Risk-Based Audit Trail Review and Exception Management
FDA guidance emphasizes that secure, computer-generated, time-stamped audit trails are critical whenever regulated electronic records are created, modified, or deleted. Audit trail review must move beyond superficial spot-checks to target high-risk events: modifications to method parameters, edits to sample IDs, aborted testing sequences, excluded data runs, privilege escalations, and system configuration adjustments.
Invalid test sequences must remain fully reconstructable in the audit trail alongside the root-cause error, operator rationale, QA disposition, and corresponding deviation investigation. Repeat testing must adhere to an approved procedural protocol.
Electronic Records Integrity and Authorized Technical Support
Static printouts or converted PDF summaries often fail to capture complete test sequences, processing methods, baseline metadata, and underlying audit trails required to reconstruct testing validity. Automated database backups, restoration verification, retention archiving, and data migration strategies must safeguard the integrity of dynamic electronic records.
SAO NAM is the Authorized Sales & Service Center for Particle Measuring Systems (PMS) in Vietnam, specializing in Life Sciences applications. Technical support scopes encompass application consulting, turnkey system integration, qualification execution (IQ/OQ/PQ), operator training, ISO-accredited calibration, preventive maintenance, and regulatory troubleshooting.
System Implementation and Lifecycle Data Controls
Computerized System Validation (CSV) must challenge the actual testing workflow, rather than merely confirming user interface functionality. Validation challenge tests should cover method status locks, unauthorized parameter tampering, duplicate sample identification, instrument disconnect handling, interrupted runs, invalidation sequences, electronic signature signing, report integrity, and backup/restore challenges. Test accounts should strictly mirror functional operator, reviewer, and administrator roles.
The Traceability Matrix (TM) must link critical regulatory requirements to documented test evidence, clearly distinguishing technical software controls from procedural administrative controls. Regular periodic reviews must assess account statuses, audit trail logs, operating system patches, backup integrity checks, laboratory deviations, and recurring analytical errors. Any change to analytical methods or report templates requires rigorous change control, data comparability assessments, and regression testing. Before operational deployment, laboratories must align vendor technical documentation, approved internal SOPs, configuration matrices, and prevailing compendial standards.
- Cam kết chất lượng
- Bảo hành chính hãng
- Giao hàng tận nơi
- DỊCH VỤ 24/7
Có thể bạn thích
-
 Liên hệThêm vào giỏ hàng
-
Hot
 Liên hệThêm vào giỏ hàng
-
Hot
 Liên hệThêm vào giỏ hàng
-
 Liên hệThêm vào giỏ hàng
-
 Liên hệThêm vào giỏ hàng
-
 Liên hệThêm vào giỏ hàng
-
Hot
 Liên hệThêm vào giỏ hàng
-
 Liên hệThêm vào giỏ hàng
-
 Liên hệThêm vào giỏ hàng
-
 Liên hệThêm vào giỏ hàng
-
Hot
 Giải pháp PMS tuân thủ Sự toàn vẹn của dữ liệu (Data Integrity) đáp ứng các tiêu chuẩn của GMP & FDALiên hệThêm vào giỏ hàng
-
 Liên hệThêm vào giỏ hàng